
AI di Rumah Sakit: Aturan Kepmenkes 951/2026 dan Cara Menyiapkan Kepatuhan
Kecerdasan buatan di layanan kesehatan adalah penggunaan algoritma untuk membantu membaca citra medis, menyaring pasien berisiko, dan mendukung keputusan klinis. Sederhananya, komputer memberi rekomendasi, dokter yang memutuskan. Di Indonesia teknologi ini sudah berjalan di lapangan, dan sejak September 2026 punya pedoman izin edar tersendiri lewat Kepmenkes 951/2026. Tulisan ini membahas bukti pemakaian di lapangan, kapan software AI dianggap alat kesehatan, kewajiban pemegang izin edar, aturan perubahan model, validasi klinis lokal, perlindungan data pasien, soal tanggung jawab, hingga langkah persiapan rumah sakit dan vendor.
TLDR
Seberapa Jauh AI Sudah Dipakai di Layanan Kesehatan Indonesia?
Kemenkes memakai AI untuk skrining tuberkulosis sejak 2023 dan melaporkan hasil uji coba yang menjanjikan pada kanker paru dan stroke.
Kapan Software AI Dianggap Alat Kesehatan?
Software masuk kategori alat kesehatan jika punya tujuan medis sendiri, seperti mendeteksi, mendiagnosis, atau merekomendasikan penanganan penyakit.
Apa Saja Kewajiban Pemegang Izin Edar Software AI?
Produsen dan distributor wajib menerapkan sistem manajemen mutu, prinsip Good Machine Learning Practice, dan dokumen dataset serta model yang rinci.
Bagaimana Aturan Perubahan Model dan Retraining Setelah Izin Terbit?
Perubahan yang memengaruhi fungsi klinis menuntut permohonan izin edar baru, sedangkan perbaikan minor cukup lewat perubahan izin edar.
Kapan Software Impor Wajib Divalidasi Secara Klinis di Indonesia?
AI impor berisiko sedang hingga tinggi untuk diagnosis, skrining, atau keputusan klinis perlu validasi lokal, dengan hasil dilaporkan paling lambat satu tahun setelah izin terbit.
Bagaimana Data Pasien Dilindungi dalam Sistem AI Kesehatan?
Data kesehatan tergolong data pribadi spesifik menurut UU PDP, dan pemegang izin edar wajib menerapkan minimisasi data serta retensi berbasis persetujuan pasien.
Siapa yang Bertanggung Jawab Jika Rekomendasi AI Salah?
Kemenkes menegaskan hasil AI harus diperiksa dokter, sementara pertanyaan tanggung jawab hukumnya diakui pemerintah sendiri masih menjadi bahan pembahasan.
Bagaimana Rumah Sakit dan Vendor Menyiapkan Diri?
Mulailah dari klasifikasi produk, inventaris klaim, dan rencana validasi, lalu siapkan tata kelola data dan kontrak vendor.
Kesimpulan
Aturan sudah ada dan berlaku sejak 7 September 2026, sehingga persiapan sebaiknya dimulai sekarang, bukan menunggu pengawasan lapangan.
Banyak rumah sakit dan perusahaan teknologi kesehatan di Indonesia kini ditawari "AI untuk radiologi", "asisten klinis", atau "pencatat suara dokter" oleh vendor yang meyakinkan. Pertanyaan yang jarang terjawab dalam presentasi penjualan adalah: apakah produk ini termasuk alat kesehatan yang wajib berizin edar, bukti klinis apa yang menyokongnya di populasi Indonesia, dan siapa yang menanggung akibat jika rekomendasinya keliru. Pedoman baru Kementerian Kesehatan menjawab sebagian pertanyaan itu, dan tulisan ini membedahnya.
Seberapa Jauh AI Sudah Dipakai di Layanan Kesehatan Indonesia?
Menurut Kementerian Kesehatan, AI sudah berjalan di lapangan, bukan sekadar rencana. Sejak 2023 Kemenkes memakai rontgen portabel berteknologi AI untuk mendeteksi tuberkulosis, dan hingga 2025 sekitar 200 ribu warga telah diperiksa dengan alat tersebut, kata Wamenkes Dante Saksono Harbuwono pada 8 Juni 2026.
Dante menyampaikan data itu saat membuka Konferensi Nasional tentang ekosistem kecerdasan buatan kesehatan di Jakarta. Selain skrining tuberkulosis, ia memaparkan sejumlah uji coba. Pada deteksi kanker paru bersama Harrison.ai, tingkat ketepatan AI dalam menemukan kasus mencapai 90 persen, sedangkan pembacaan dokter radiologi tanpa bantuan AI berada di angka 83 persen. Pada deteksi stroke lewat CT scan otak bersama RSUP Dr. M. Djamil dan RS Pusat Otak Nasional, ketepatan AI dalam memastikan pasien yang benar-benar sehat mencapai 98 persen, dibandingkan 74 persen pada pembacaan manual.
Skala skrining massal juga mulai terlihat. Dari 38 ribu pemeriksaan bersama Qure.ai, AI menemukan 4 ribu orang yang diduga menderita tuberkulosis dan sekaligus mendeteksi 12 ribu kelainan paru lainnya. Angka terakhir ini menunjukkan sisi lain dari AI skrining: satu alat yang dirancang untuk satu penyakit bisa menandai temuan lain yang perlu ditindaklanjuti, sehingga fasilitas kesehatan harus menyiapkan alur rujukan sebelum alatnya dinyalakan.
Perlu dicatat bahwa angka-angka tersebut berasal dari paparan pejabat dalam siaran pers Kemenkes, bukan dari publikasi studi yang kami buka secara langsung. Pembaca bisnis sebaiknya memperlakukannya sebagai indikasi arah, bukan jaminan kinerja produk tertentu di rumah sakit Anda. Metodologi, jumlah sampel tiap uji coba, dan definisi "ketepatan" yang dipakai belum dirinci dalam sumber yang tersedia.
Pemakaian AI juga tidak berhenti di diagnosis. Direktur Jenderal Kesehatan Lanjutan Kemenkes, Azhar Jaya, dalam detikcom Leaders Forum pada 27 Oktober 2026 menyebut AI dapat membantu dokter lewat pemeriksaan radiologi, mendukung tindakan medis dengan teknologi robotik, dan mengurangi beban administratif tenaga kesehatan, termasuk pencatatan ucapan dokter secara otomatis. Ia juga mengingatkan bahwa telemedisin dan teleoperasi bergantung pada kesiapan infrastruktur, dengan koneksi internet yang tidak stabil di wilayah seperti Papua sebagai salah satu kendala.
Gambaran ini penting sebagai latar: regulasi baru tidak lahir di ruang hampa. Pemerintah sendiri sudah menjadi pengguna AI, sehingga ia punya kepentingan agar teknologi yang masuk ke fasilitas kesehatan terbukti aman, bermutu, dan bermanfaat bagi populasi Indonesia.
Kapan Software AI Dianggap Alat Kesehatan?
Software AI dianggap alat kesehatan jika punya tujuan medis yang berdiri sendiri, misalnya mendeteksi penyakit, mendiagnosis, atau merekomendasikan penanganan. Menurut Kepmenkes HK.01.07/MENKES/951/2026 yang terbit 7 September 2026, aplikasi yang hanya mengelola data administratif atau penyimpanan tidak termasuk.
Kepmenkes tersebut berjudul Pedoman Izin Edar Alat Kesehatan Berbasis Perangkat Lunak. Menurut ringkasan Veritask dan Pure Global, pedoman ini menetapkan bahwa keputusan itu berlaku sejak ditandatangani pada hari yang sama, dan tidak memuat ketentuan peralihan bagi produk yang sudah terdaftar atau sedang diproses. Cakupannya tiga kelompok: Software as a Medical Device (SaMD), Software in a Medical Device (SiMD), dan alat kesehatan yang memuat aplikasi kecerdasan buatan.
SaMD adalah software mandiri bertujuan medis yang bukan bagian dari perangkat keras alat kesehatan, termasuk yang berjalan di komputer, tablet, atau ponsel. Contoh dalam pedoman antara lain aplikasi pemantau glukosa, algoritma yang memprediksi risiko serangan jantung dari data EKG digital, dan software peninjau sinar-X di workstation umum. SiMD adalah software yang tertanam di dalam alat dan mendukung kerjanya, seperti pemrosesan sinyal pada MRI atau CT scan dan software pacu jantung. SiMD didaftarkan sebagai aksesori alat utamanya, sehingga persyaratan dan kelas risikonya mengikuti alat tersebut.
Untuk AI, pedoman memasukkan machine learning, pemrosesan bahasa alami, dan model bahasa besar (LLM). Keluaran AI generatif berupa gambar, teks, audio, atau video masuk cakupan bila dimaksudkan untuk diagnosis, pemantauan, keputusan terapi, atau perawatan pasien. AI yang dipakai hanya untuk pengelolaan data administratif, penyimpanan, atau fungsi operasional yang tidak memengaruhi fungsi alat dikecualikan.
Garis pemisahnya ada pada klaim dan fungsi, bukan pada label "aplikasi kesehatan". Menurut SIP Law Firm, definisi alat kesehatan dalam Permenkes 5 Tahun 2026 tentang Perbekalan Kesehatan secara eksplisit memasukkan perangkat lunak sebagai salah satu bentuk alat kesehatan. Itu sejalan dengan UU 17 Tahun 2023 tentang Kesehatan, yang menurut abstrak resminya di JDIH BPK mengatur perbekalan kesehatan, ketahanan kefarmasian dan alat kesehatan, teknologi kesehatan, serta sistem informasi kesehatan.
Menurut diagram alir klasifikasi dalam pedoman, software juga bukan alat kesehatan jika hanya menyimpan, mengarsipkan, mengomunikasikan, melakukan pencarian sederhana, atau kompresi tanpa kehilangan data. Software yang bekerja pada data spesifik pasien pun tidak tergolong alat kesehatan apabila tidak melakukan fungsi seperti memperoleh atau menganalisis sinyal dan citra medis, menampilkan atau mencetak gelombang EKG, atau memberi skor risiko penyakit dan keluaran yang kritis waktu.
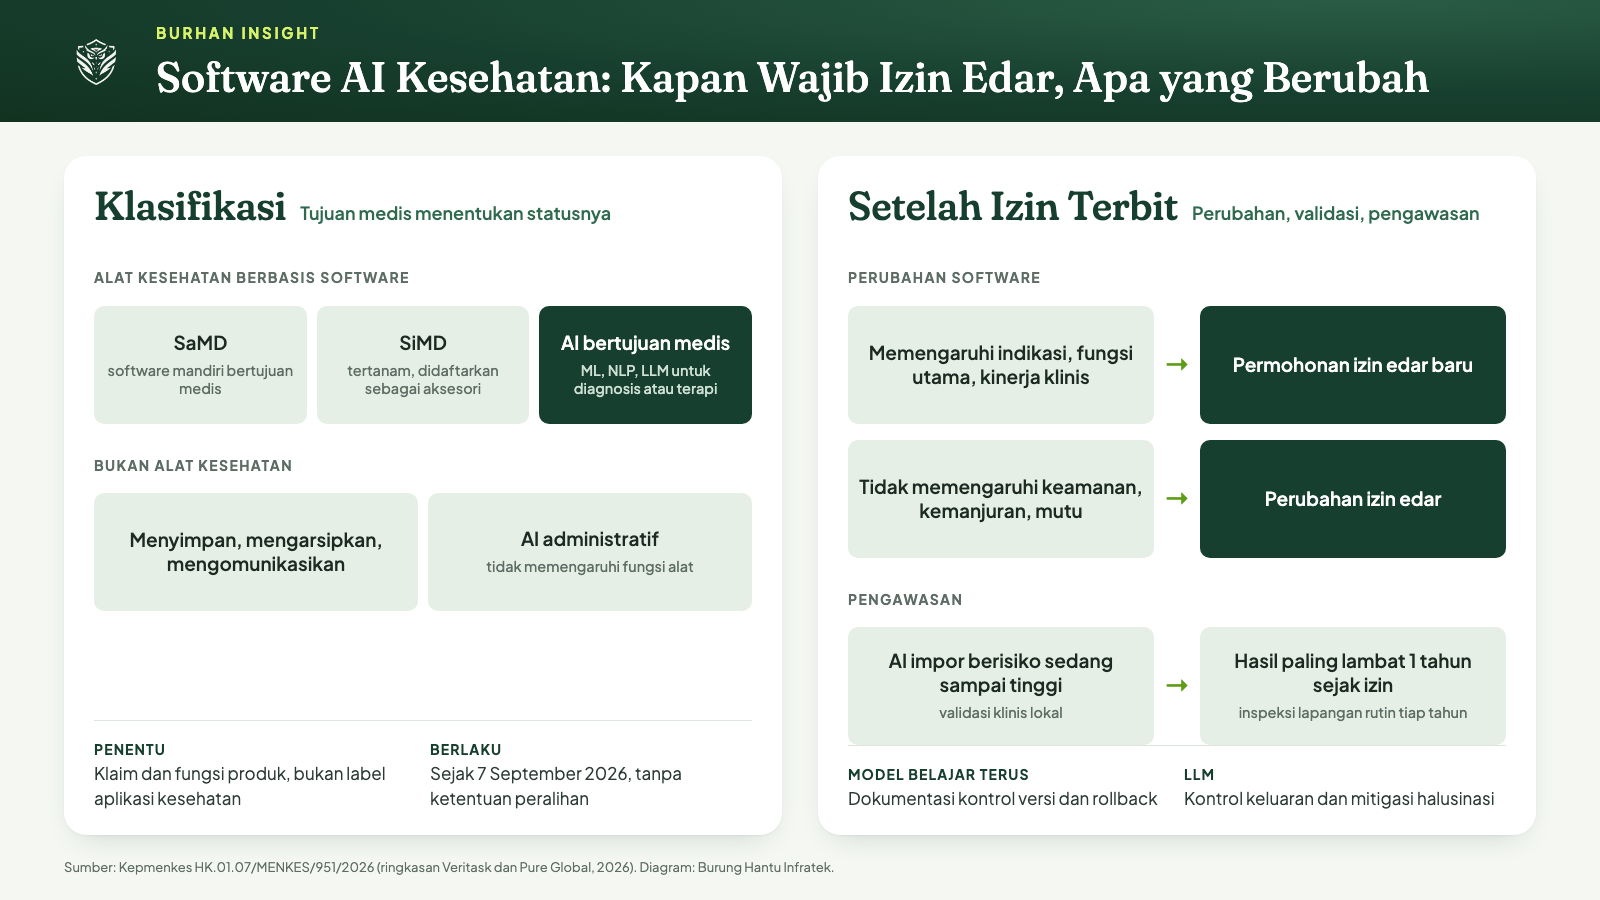
Diagram klasifikasi dan alur perubahan software AI kesehatan. Diolah Burung Hantu Infratek dari ringkasan Veritask dan Pure Global atas Kepmenkes 951/2026.
Akibat praktisnya: jadwal pasien, penagihan, dan arsip yang memakai AI umumnya berada di sisi non-alat kesehatan, sedangkan algoritma yang menganalisis citra, menghitung skor risiko, atau menyarankan diagnosis berada di sisi sebaliknya. Vendor yang menyebut produknya "hanya pendukung" tetapi memberi skor risiko kepada dokter perlu menguji klaim itu terhadap diagram alir tadi.
Apa Saja Kewajiban Pemegang Izin Edar Software AI?
Pemegang izin edar software AI wajib memiliki izin usaha sesuai KBLI, menerapkan sistem manajemen mutu, menjalankan Good Machine Learning Practice (GMLP), dan melampirkan dokumen dataset serta model yang rinci. Produsen mengikuti Cara Pembuatan yang Baik (CPB), distributor mengikuti Cara Distribusi yang Baik (CDB).
Standar acuan yang disebut pedoman untuk sistem manajemen mutu antara lain ISO 13485, ISO 14971, IEC 62304, IEC 82304, IEC 62366-1, dan ISO 27001. Menurut Pure Global, pedoman juga menegaskan bahwa pemilik produk tetap bertanggung jawab atas keamanan dan kinerja ketika sebagian proses dialihdayakan, termasuk penggunaan software komersial siap pakai (COTS). Bagi vendor yang membangun produk di atas model atau pustaka pihak ketiga, ketentuan ini berarti rantai pasok software harus terdokumentasi.
Untuk AI dan machine learning, dokumen pendaftaran memuat empat area. Berikut ringkasannya:
Dataset. Jenis data masukan, kriteria seleksi, sumber, ukuran, komposisi, dan pembagian data latih, validasi, serta uji, ditambah pelabelan, penanganan data hilang, dan pembuktian tidak ada duplikasi antardataset. Potensi bias dan mitigasinya juga harus dijelaskan.
Model AI. Arsitektur atau model dasar, kesesuaian dengan tujuan penggunaan, keterbatasan, serta kinerja pada data uji yang independen dari data latih dengan metrik seperti akurasi, confusion matrix, atau AUC.
Kinerja dan evaluasi klinis. Protokol dan laporan verifikasi serta validasi, batas penerimaan, deteksi anomali, sensitivitas, spesifisitas, dan keterulangan diagnostik beserta bukti uji.
Penerapan dan pemantauan. Alur kerja pengguna, cara tafsir keluaran, intervensi manusia yang disyaratkan, interval pembaruan dataset, dan keterlacakan versi untuk pascapemasaran.
Selain dokumen, pemegang izin edar harus menerapkan prinsip etika yang menurut Pure Global mencakup inklusivitas dan nonidiskriminasi, keselamatan dan keamanan, kemanusiaan, aksesibilitas, transparansi, kredibilitas dan akuntabilitas, pelindungan data pribadi, keberlanjutan, dan kekayaan intelektual. GMLP berlaku wajib dengan sepuluh prinsip, dari tujuan penggunaan dan keahlian multidisiplin sampai pemantauan pascapemasaran dan manajemen perubahan.
Pelabelan juga diatur. Label atau petunjuk penggunaan minimal memuat nama produk, nomor versi software, dan pemilik produk, serta tujuan penggunaan, informasi kinerja, dan peringatan keselamatan. Software yang diunduh atau berbasis web wajib didaftarkan dengan tangkapan layar antarmuka yang menunjukkan unsur identitas dan nomor versi.
Jika Anda rumah sakit yang membeli produk, daftar di atas berguna sebagai bahan pertanyaan uji tuntas: minta vendor menunjukkan nomor izin edar, versi software yang terdaftar, dan ringkasan dokumen dataset serta kinerjanya. Vendor yang tidak bisa menjawab sedang menjual produk yang statusnya belum jelas.
Bagaimana Aturan Perubahan Model dan Retraining Setelah Izin Terbit?
Perubahan software yang memengaruhi indikasi penggunaan, fungsi utama, atau kinerja klinis menuntut permohonan izin edar baru, sedangkan perubahan yang tidak memengaruhi keamanan, kemanjuran, atau mutu cukup lewat perubahan izin edar. Setiap perubahan wajib terdokumentasi dalam sistem manajemen mutu.
Menurut Pure Global, contoh perubahan yang memicu permohonan baru meliputi perubahan algoritma yang memengaruhi fungsi diagnostik atau terapeutik, fitur baru yang memengaruhi fungsi klinis seperti integrasi dengan alat lain yang memengaruhi keputusan medis, penambahan atau penghapusan alarm yang memengaruhi penanganan pasien, pembaruan versi yang mengubah parameter akurasi atau sensitivitas, hingga perubahan platform sistem operasi atau infrastruktur yang bisa memengaruhi kinerja dan keselamatan. Sebaliknya, perbaikan bug minor seperti kesalahan tampilan atau format laporan masuk jalur perubahan izin edar. Perubahan yang tidak masuk kedua kategori harus dilaporkan kepada Menteri beserta data untuk evaluasi lanjutan.
Bagi tim produk, aturan ini mengubah cara merilis. Siklus rilis mingguan yang lazim di dunia software harus dilengkapi pemeriksaan dampak regulasi: apakah pembaruan model hari ini menggeser sensitivitas, menambah fitur klinis, atau mengubah platform. Pure Global menyarankan penambahan pemeriksaan dampak Indonesia ke dalam proses manajemen rilis.
Pedoman memberi perhatian khusus pada AI yang terus belajar. Perangkat dengan pembelajaran mesin berkelanjutan harus mendokumentasikan kontrol perubahan model: frekuensi pembaruan, deteksi dan mitigasi anomali, penanganan data dunia nyata, integritas dataset, kontrol versi dengan kemampuan kembali ke algoritma sebelumnya (rollback), keterlacakan antara data, pelatihan, dan keluaran, serta strategi validasi yang berkelanjutan.
Untuk perangkat yang memakai model generatif atau LLM, pedoman menambah tuntutan: pengendalian keluaran, mitigasi halusinasi, batas penggunaan, dan cara evaluasi konsistensi serta akurasi informasi medis yang dihasilkan selama adaptasi berkelanjutan. Artinya, chatbot klinis yang dilepas tanpa pagar keluaran sulit dipertanggungjawabkan jika produk itu masuk kategori alat kesehatan.
Pengawasan tidak berhenti pada pendaftaran. Menurut Veritask, pengawasan rutin mencakup pemeriksaan laporan penanganan keluhan, pemantauan teknis termasuk kerentanan keamanan siber, dan validasi kinerja klinis pascapemasaran dengan data dunia nyata, ditambah inspeksi lapangan rutin setiap satu tahun. Jika ditemukan risiko, tindakan pengendalian dapat berupa peringatan keselamatan, tindakan korektif, atau penarikan produk.
Kapan Software Impor Wajib Divalidasi Secara Klinis di Indonesia?
Software impor wajib divalidasi secara klinis di Indonesia bila dikembangkan atau dilatih ulang dengan data yang mewakili populasi Indonesia, dan atau memakai AI berisiko sedang hingga tinggi untuk diagnosis, skrining, atau keputusan klinis. Hasil validasi disampaikan paling lambat satu tahun setelah izin edar terbit.
Validasi klinis lokal bertujuan menunjukkan bahwa software menghasilkan keluaran yang bermakna secara klinis bagi populasi target Indonesia. Menurut Pure Global dan Veritask, validasi dapat dilakukan di rumah sakit, perguruan tinggi, laboratorium terakreditasi, atau unit pelaksana teknis Kemenkes, dan boleh berjalan paralel dengan permohonan izin edar. Selama validasi, produk dapat dipakai terbatas untuk evaluasi asalkan keselamatan pasien tidak terancam. Jika hasilnya berbeda signifikan dari bukti klinis awal, tindakan administratif dapat menyusul sesuai peraturan.
Secara umum, pedoman mewajibkan validasi analitik dan validasi klinis untuk semua alat kesehatan berbasis software, baik sebelum maupun sesudah dipasarkan. Bukti klinis dapat berupa kajian literatur dan pedoman praktik klinis, perbandingan dengan software sejenis yang sudah beredar, atau hasil uji klinis, terutama untuk mendukung klaim baru atau perubahan signifikan. Pedoman mengelompokkan bukti sebagai mapan atau baru, dan kelas itu menentukan apakah bukti tambahan diperlukan. Untuk software berisiko tinggi, evaluasi klinis mungkin memerlukan tinjauan independen.
Bila bukti akurasi, keamanan, atau kinerja pada populasi Indonesia belum memadai, pelaku usaha dapat melakukan uji klinis mandiri atau pengujian terbatas lewat regulatory sandbox, yaitu lingkungan terbatas dan terkendali untuk menilai kinerja, keselamatan, tata kelola, dan kepatuhan. Produk inovasi kesehatan digital yang mengajukan izin edar sebagai alat kesehatan juga harus mencapai Tingkat Kesiapan Teknologi (TKT) 9, yaitu terbukti beroperasi di lingkungan operasional sebenarnya sesuai tujuan penggunaannya.
Ada celah yang perlu diklarifikasi. Pure Global mencatat bahwa pedoman tidak menyebut kelas risiko mana yang dihitung sebagai "sedang hingga tinggi", sehingga produsen perlu mengonfirmasinya langsung ke Kementerian Kesehatan. Hitungan satu tahun juga dimulai sejak izin edar terbit, bukan sejak validasi dimulai, jadi lokasi uji dan akses data pasien sebaiknya diamankan sebelum izin keluar.
Di sisi lain, Azhar Jaya dalam forum detikcom menekankan bahwa penilaian kelayakan teknologi kesehatan memakai pendekatan Health Technology Assessment (HTA) yang mencakup kebutuhan, manfaat, efisiensi, aksesibilitas, kesiapan infrastruktur, dan ketersediaan tenaga kesehatan. Ia juga menyoroti lokalisasi dan tingkat komponen dalam negeri (TKDN) saat pemerintah memberi izin masuknya AI dan peralatan canggih. Vendor asing sebaiknya membaca validasi lokal bersama sinyal itu: kemitraan dengan rumah sakit dan institusi di Indonesia bukan sekadar syarat administratif.
Bagaimana Data Pasien Dilindungi dalam Sistem AI Kesehatan?
Data kesehatan termasuk data pribadi yang bersifat spesifik menurut UU 27 Tahun 2022 tentang Pelindungan Data Pribadi. Kepmenkes 951/2026 menambahkan kewajiban khusus bagi AI: minimisasi data, retensi dan penghapusan berbasis persetujuan pasien, keamanan siber, dan pelaporan insiden kebocoran data.
UU PDP ditetapkan pada 17 Oktober 2022 dan, menurut abstraknya di JDIH BPK, mengatur jenis data pribadi, hak subjek data, pemrosesan, kewajiban pengendali dan prosesor data, transfer data, hingga sanksi. Data pribadi spesifik meliputi data dan informasi kesehatan, data biometrik, data genetika, catatan kejahatan, data anak, dan data keuangan pribadi. Rekam medis, citra radiologi, dan hasil lab yang masuk ke sistem AI karenanya berada di kelompok yang paling sensitif.
Pedoman izin edar menurunkan prinsip itu ke tataran produk. Pemegang izin edar harus menerapkan pelindungan data pribadi sepanjang siklus hidup produk, dari desain, pengembangan, distribusi, pemeliharaan, sampai pembaruan. Untuk AI dan machine learning, prinsipnya mencakup keamanan dan privasi data pasien, transparansi dan akuntabilitas fitur AI, minimisasi data, retensi dan penghapusan berdasarkan persetujuan pasien, penyimpanan awan dengan standar keamanan tinggi, kebijakan pelaporan insiden dan kebocoran data, serta mitigasi ancaman siber. Pemegang izin edar juga bertanggung jawab atas pemrosesan, pelaporan, pemanfaatan, dan penyimpanan data yang dihasilkan dari penggunaan software.
Ada pula kewajiban interoperabilitas. Pemegang izin edar harus berkomitmen bahwa data keluaran pemeriksaan dapat terintegrasi dengan Sistem Informasi Kesehatan Nasional (SIKN) atau SATUSEHAT. Bila integrasi dituju, produk harus dirancang sebagai sistem terbuka, mendukung standar interoperabilitas yang berlaku, dan mampu terhubung ke platform pertukaran data kesehatan nasional. Vendor yang menutup datanya di dalam platform tertutup akan sulit memenuhi ketentuan ini.
Kemenkes menyampaikan arah yang sama dari sisi kebijakan. Dirjen Kesehatan Lanjutan Azhar Jaya pada 8 Juni 2026 mengatakan penelitian ke depan harus didahului oleh wadah yang mengawasi, sehingga Kemenkes membentuk SATUSEHAT dan SATUSEHAT AI untuk menjaga agar data masyarakat Indonesia tidak disalahgunakan atau dimanfaatkan pihak yang tidak bertanggung jawab. Wamenkes Dante berharap forum nasional itu menghasilkan rekomendasi tentang aturan alat kesehatan berbasis AI, tata kelola data, persetujuan pasien sebelum datanya digunakan, dan penguatan kapasitas Komite Etik Penelitian Kesehatan dalam menilai penelitian yang memakai AI.
Untuk rumah sakit, implikasinya konkret. Formulir persetujuan pasien perlu memuat penggunaan data untuk pelatihan atau penyempurnaan model jika vendor memintanya, kontrak dengan vendor perlu mengatur lokasi penyimpanan dan penghapusan data, dan prosedur respons insiden harus mencakup vendor AI sebagai pihak yang wajib melapor.
Siapa yang Bertanggung Jawab Jika Rekomendasi AI Salah?
Kemenkes menegaskan hasil AI harus diperiksa dan dikonfirmasi dokter, sementara pembagian tanggung jawab hukum bila rekomendasi salah masih menjadi pertanyaan terbuka yang diakui pemerintah sendiri. Dalam sumber yang kami buka, belum ada aturan yang menetapkan pembagian itu secara eksplisit.
Pertanyaannya dirumuskan terang oleh Wamenkes Dante Saksono Harbuwono pada 8 Juni 2026: "Ketika sebuah program komputer merekomendasikan diagnosis kepada seorang dokter, siapa yang bertanggung jawab jika rekomendasinya salah? Pertanyaan inilah yang membawa kita semua ke ruangan ini hari ini." Ia menambahkan bahwa pemanfaatan AI harus dibarengi tata kelola yang kuat dan etika yang tidak bisa ditawar, serta menyimpulkan: "Inovasi tanpa tata kelola adalah risiko. Dan tata kelola tanpa inovasi adalah stagnasi."
Sikap Kemenkes soal peran dokter lebih tegas. Azhar Jaya pada 27 Oktober 2026 menyatakan hasil pemeriksaan berbantuan AI tidak dapat langsung dijadikan dasar tanpa pemeriksaan lanjutan tenaga medis. Katanya, "tetap aja harus dikualifikasi, diukur ulang, diperiksa kualitasnya oleh dokternya." Pesan itu sejalan dengan pengendalian mutu yang disyaratkan pedoman izin edar: pedoman meminta pemegang izin edar menjelaskan alur kerja pengguna, cara tafsir keluaran, dan intervensi manusia yang diperlukan.
Dari ketentuan yang kami baca, tanggung jawab terbagi tiga lapis menurut peran. Pembacaan ini adalah analisis kami, bukan bunyi pasal. Produsen atau pemegang izin edar bertanggung jawab atas mutu, kinerja, pemantauan pascapemasaran, dan pengolahan data. Fasilitas kesehatan bertanggung jawab memakai produk sesuai tujuan penggunaan yang terdaftar dan menyiapkan alur peninjauan klinis. Dokter bertanggung jawab atas keputusan klinis akhir yang ia ambil setelah memeriksa keluaran AI.
Karena celah hukum itu, kontrak menjadi alat utama pembagi risiko untuk sementara. Rumah sakit sebaiknya meminta klausul yang menyebut nomor izin edar, versi software yang berlaku, kewajiban vendor melapor bila ada kejadian tidak diinginkan atau tindakan korektif lapangan, dan hak audit terhadap catatan pemantauan. Menurut Veritask, pedoman izin edar sendiri sudah mengharuskan pemegang izin edar menangani keluhan, memantau kejadian tidak diinginkan, dan mengelola tindakan korektif keselamatan lapangan, sehingga klausul kontrak itu hanya menegaskan kewajiban yang sudah ada.
Terakhir, rumah sakit perlu mengingat bahwa penilaian kelayakan memakai HTA bukan hanya urusan pemerintah. Rumah sakit yang menimbang pembelian dapat memakai kerangka yang sama: kebutuhan klinis, manfaat, efisiensi biaya, aksesibilitas, kesiapan infrastruktur, dan ketersediaan tenaga untuk mengoperasikan serta memeriksa keluaran alat.
Bagaimana Rumah Sakit dan Vendor Menyiapkan Diri?
Mulailah dengan mengklasifikasi tiap produk AI yang dipakai atau dijual: apakah ia SaMD, SiMD, atau bukan alat kesehatan menurut diagram alir pedoman. Lalu inventarisasi klaim pemasaran, siapkan rencana validasi klinis, dan benahi tata kelola data serta kontrak vendor sebelum pengawasan lapangan tiba.
Keputusan Menteri Kesehatan ini berlaku sejak 7 September 2026 tanpa ketentuan peralihan, sehingga produk yang sudah beredar sebaiknya dikaji ulang statusnya. Langkah berikut bisa dikerjakan berurutan oleh rumah sakit maupun vendor:
Petakan seluruh produk AI. Buat daftar semua software yang memberi keluaran terkait pasien, lengkap dengan fungsi, klaim, dan penyedianya. Tandai mana yang menganalisis citra, memberi skor risiko, atau menyarankan diagnosis.
Cek status izin edar. Untuk produk yang masuk kategori alat kesehatan, minta nomor izin edar dan versi yang terdaftar. Bandingkan dengan versi yang benar-benar berjalan di fasilitas Anda.
Rencanakan validasi lokal. Untuk AI impor berisiko sedang hingga tinggi, tentukan lokasi dan akses data sejak dini, karena tenggat satu tahun dihitung dari terbitnya izin edar.
Pasang kontrol perubahan. Tetapkan siapa yang menilai setiap pembaruan model: apakah memengaruhi fungsi klinis atau hanya tampilan. Simpan catatan versi agar bisa kembali ke versi sebelumnya.
Benahi persetujuan dan data. Perbarui formulir persetujuan pasien, tentukan retensi dan penghapusan data, dan pastikan keluaran dapat terhubung ke SATUSEHAT bila relevan.
Tetapkan peran dokter. Dokumentasikan bahwa keluaran AI ditinjau dokter sebelum menjadi keputusan, termasuk siapa yang meninjau dan bagaimana ketidaksepakatan dicatat.
Sepakati klausul kontrak. Masukkan kewajiban lapor insiden, hak audit, lokasi data, dan pembagian tanggung jawab ke dalam kontrak dengan vendor.
Bagi pengembang software kesehatan, prioritas utamanya adalah menilai status regulasi sejak tahap desain, bukan setelah produk siap. SIP Law Firm mengingatkan bahwa klaim fungsi medis dapat menentukan apakah suatu produk masuk aturan perizinan alat kesehatan, dan penilaian regulasi yang dilakukan lebih awal membuat desain, klaim pemasaran, dokumentasi teknis, dan strategi komersial dapat disusun konsisten.
Bagi rumah sakit, nilai tambahnya ada pada ketertelusuran. Fasilitas yang sejak awal mencatat produk, versi, dan alur peninjauan klinis akan lebih mudah menjawab pertanyaan auditor, asuransi, maupun pasien. Dan bagi manajemen yang menimbang proyek AI baru, kerangka HTA ala Kemenkes bisa dipakai sebagai daftar periksa pembelian sebelum anggaran disetujui.
Kesimpulan
AI kesehatan di Indonesia sudah melewati fase wacana. Kemenkes memakainya untuk skrining tuberkulosis sejak 2023, melaporkan hasil uji coba yang menjanjikan, dan sejak 7 September 2026 memiliki pedoman izin edar yang menuntut sistem manajemen mutu, GMLP, dokumen dataset dan model, kontrol perubahan, validasi klinis, serta perlindungan data pasien. Pedoman ini membuat garis yang jelas antara software administratif dan software yang memengaruhi keputusan klinis.
Pertanyaan tanggung jawab hukum belum tuntas, dan sejumlah rincian, seperti kelas risiko yang dihitung sedang hingga tinggi, masih perlu dikonfirmasi ke Kementerian Kesehatan. Karena itu, langkah paling aman bagi rumah sakit dan vendor adalah mengklasifikasi produk, menyiapkan bukti klinis lokal, mengikat vendor lewat kontrak yang jelas, dan menjaga dokter tetap berada di titik keputusan akhir.
(Burung Hantu Infratek / Berbagai Sumber)
⚠️ Artikel ini seluruhnya diriset, ditulis, dan dikembangkan oleh AI internal Burung Hantu Infratek.
🦉 Burung Hantu Infratek adalah software house dan system integrator yang sudah berpengalaman lebih dari 5 tahun dalam pengembangan dan implementasi generative AI pada berbagai perusahaan dan institusi.
Sumber dan Referensi
[2] Kemenkes: Pakai AI Kesehatan Tak Boleh Asal, Wajib Ketat dan Beretika - Medcom.id
[3] Kemenkes Tekankan Pengawasan Dokter dalam Penerapan AI Kesehatan - Media Kompeten
[4] Minister of Health Decree No. 951/2026 Tightens Regulations on AI-Based Medical Devices - Veritask
[5] Indonesia KMK 951/2026: Marketing Authorization of Software Devices - Pure Global
[6] Alat Kesehatan Berbasis Software: Memahami Ketentuan Baru Kepmenkes 951/2026 - SIP Law Firm
[7] UU No. 17 Tahun 2023 tentang Kesehatan - JDIH BPK
[8] UU No. 27 Tahun 2022 tentang Pelindungan Data Pribadi - JDIH BPK